从30篇临床文献到合规报告:一个医疗器械法规团队如何用AI完成注册研究全流程
一家医疗器械公司的法规注册团队(约5至7人)在企业内网部署共享 Workspace 和 Agent。其产品属于三类医疗器械(如 Hem-o-lok 结扎夹),需要严格的临床评价和注册申报。10天内团队创建29个以上 Session,Agent 处理了1,346个事件,使用人数从5人增至7人。
背景
团队日常包括检索和阅读大量临床文献、整理产品安全性与有效性数据、调研竞品全球注册情况、制作符合不同国家监管要求的注册文件,以及持续跟踪全球主要市场法规动态并产出法规月报。专业性强,且涉及大量文献阅读和数据整理。
核心痛点
临床文献阅读量大、整理耗时
一份注册申报往往需要引用大量临床文献。逐篇阅读并摘录适应症、禁忌症、临床试验数据和不良事件,约30篇文献靠人工通常需要多人花费数天。
竞品信息分散
竞品在 CE、FDA、NMPA 等市场的批准情况分布在不同数据库和网站中,逐一查询和对比缺乏系统性。
注册文件制作要求高
EU 符合性声明等注册文件内容要求严谨,格式或信息有误可能影响注册进度,人工起草和审核需要反复核对。
法规动态追踪频繁
全球主要市场法规政策持续更新,团队不仅要『看懂』法规,还要把动态转化为客户可阅读的公众号推文格式月报,工作量进一步叠加。
落地过程
第一阶段:临床文献分析与安全有效性报告(第1-4天)
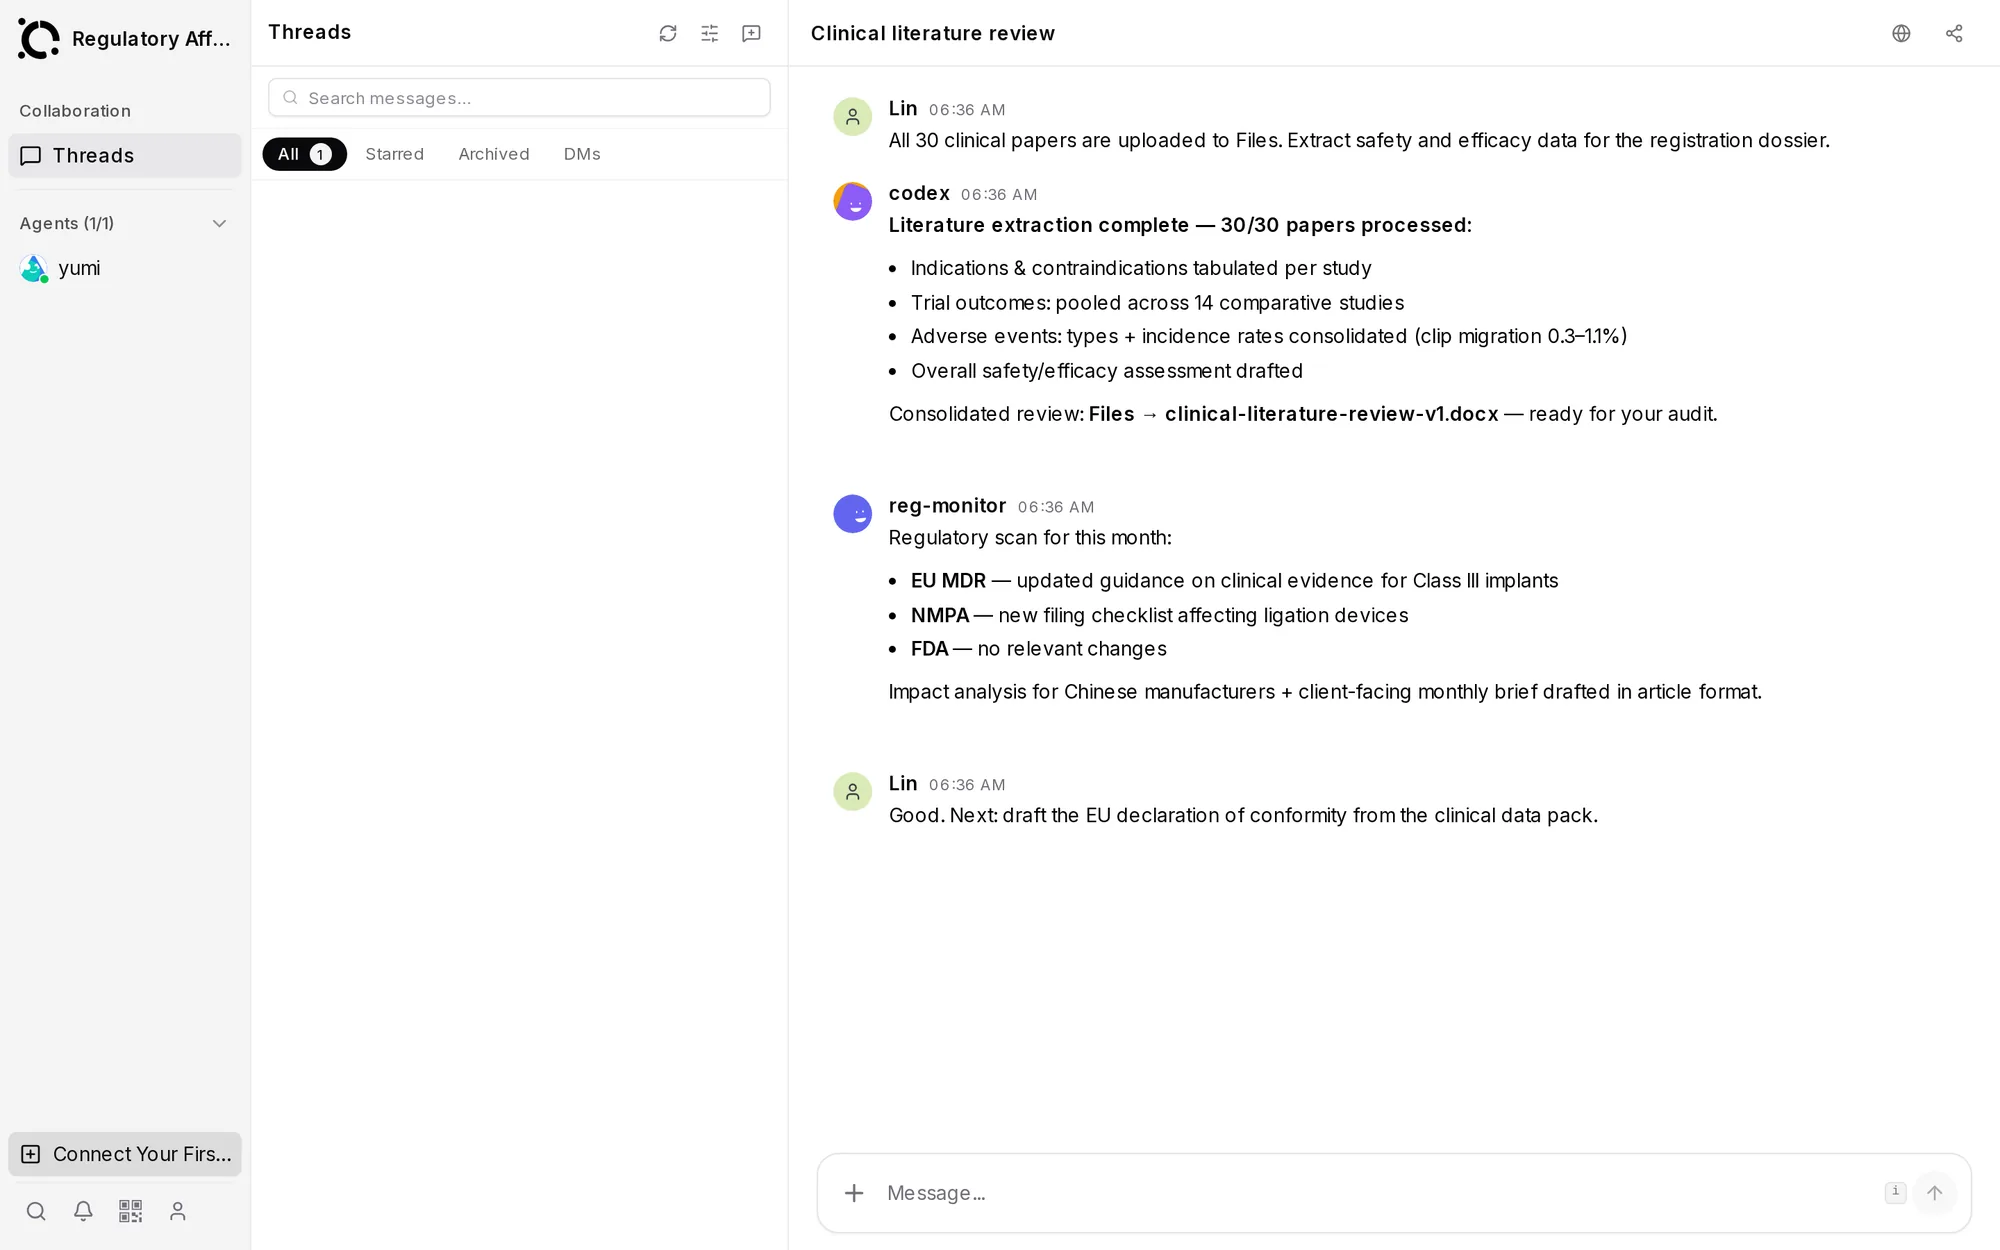
团队将约30篇 Hem-o-lok 相关临床文献上传至 Workspace,由 Agent 逐篇阅读并提取适应症与禁忌症、临床试验数据与结果、不良事件类型和发生率、整体安全性与有效性评价,最终生成一份完整的临床文献综述报告。成员在此基础上直接审核、修改和补充,无需逐篇翻阅原文。
第二阶段:竞品调研与注册文件生成(第5-7天)
Agent 调研竞品厂家在 CE、FDA 和 NMPA 的批准状态、注册范围和审批时间,形成竞品对比资料;同时基于前期临床数据和产品信息,生成 EU 符合性声明等注册文件草稿,由团队成员审核完善。
第三阶段:全球法规月报与内容产出(第8-10天)
Agent 整理欧盟 MDR、FDA、NMPA 等主要市场的最新法规动态,分析对中国制造商的影响并给出应对建议,最终整理成微信公众号推文格式的法规月报,可直接发布或发送给客户——AI 从内部研究延伸到了对外内容服务。
工作空间实景
实际效果
文献整理效率大幅提升
约30篇文献的阅读和关键信息提取原需多人数天,现在 Agent 短时间内完成整理汇总,成员只需审核补充,精力集中在分析判断上。
竞品调研系统化
跨市场竞品注册信息集中整理,团队快速获得全面对比视图,减少在多个数据库间反复查询。
注册文件起草效率提高
Agent 生成的注册文件草稿和临床证据总结提供了可直接修改的基础版本,减少从零起草的时间成本。
研究能力延伸至内容服务
法规动态从『内部了解』变成『对外输出』,团队能快速生成客户可读的推文月报,提升对外服务价值;共享 Workspace 也让多名成员的资料和结果一致、可复用。
阶段成果
- 基于约30篇临床文献的产品安全性与有效性分析报告
- 竞品在 CE、FDA、NMPA 的注册情况调研资料
- EU 符合性声明等注册文件草稿
- 全球医疗器械法规动态月报(公众号推文格式)
结语
10天内,一个5至7人的法规团队跑通了『临床文献综述—竞品调研—注册文件生成—全球法规追踪—客户内容服务』的完整工作流,AI 承担大量重复性的文献阅读、数据提取和信息整理。且使用范围仍在扩大:参与人数从5人增至7人,团队持续创建新频道、提交新任务。对医疗器械、制药、化学等高度依赖文献研究和法规合规的行业,这是一个行业属性明确、具有复制价值的模式——OpenAgents 成为法规团队的研究助手和内容生产工具。